Explorando o MYH7 nas Cardiomiopatias: Fatores Genéticos e Desfechos Clínicos
Resumo
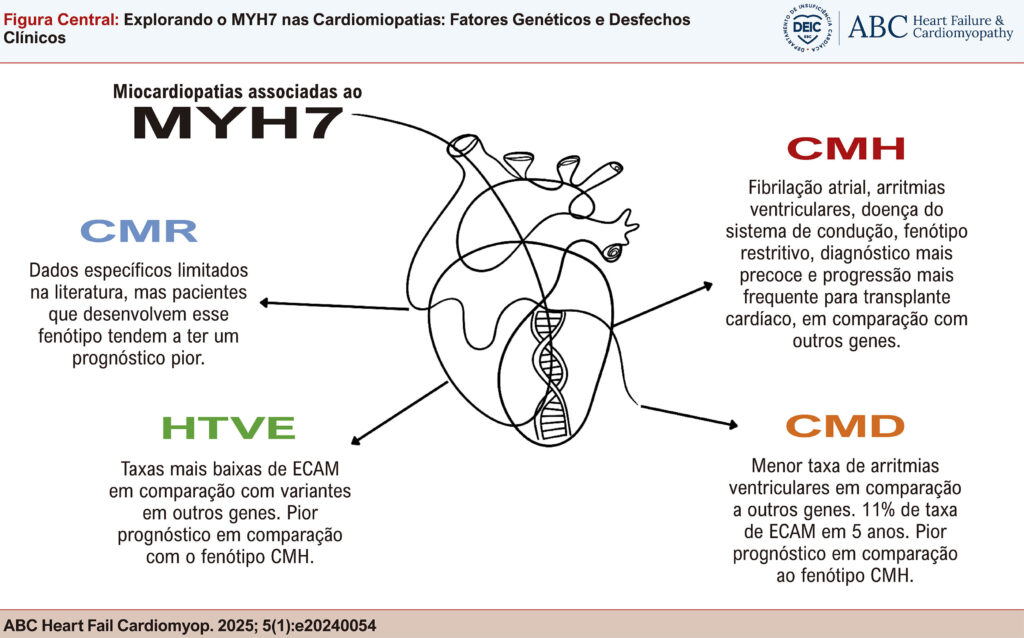
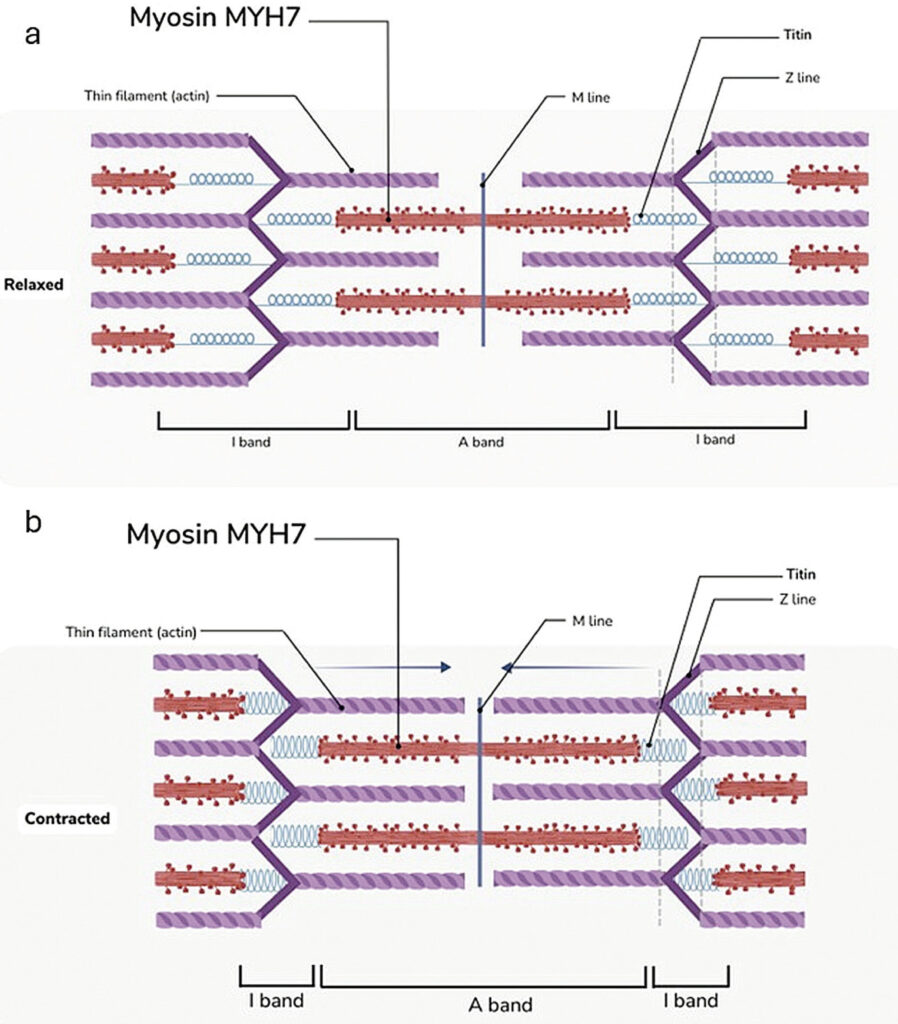
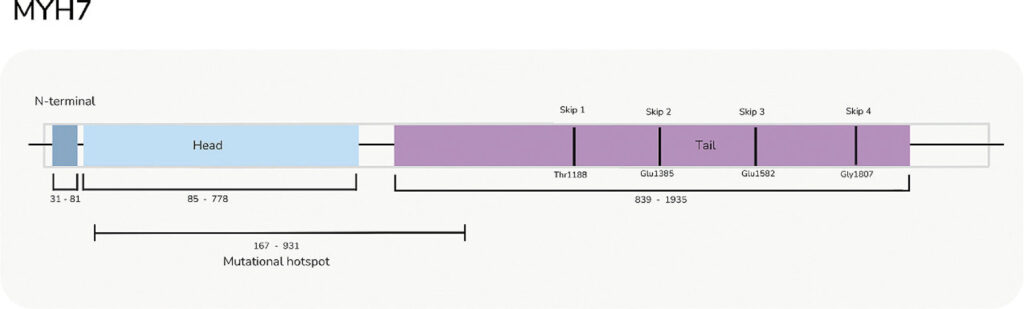
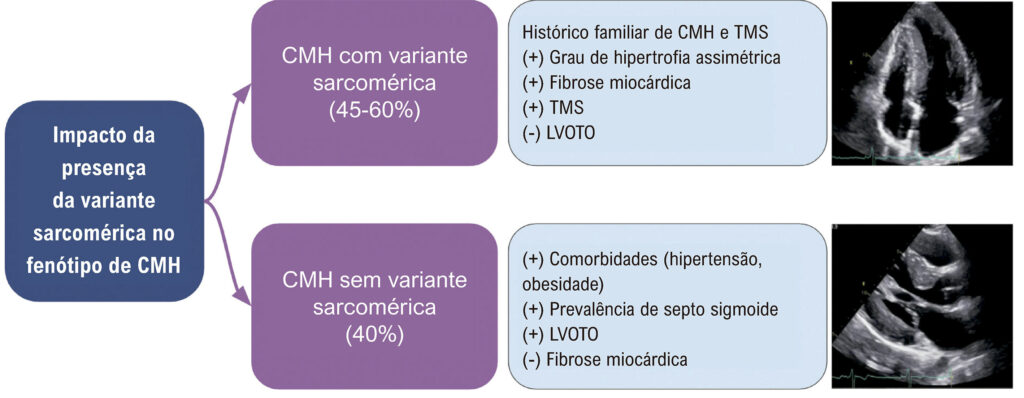
O gene MYH7, que codifica a cadeia pesada da beta-miosina, é um componente crítico na integridade estrutural e funcional das células musculares cardíacas e esqueléticas. Variantes no MYH7 estão entre as causas genéticas mais comuns de cardiomiopatias, particularmente cardiomiopatia hipertrófica (CMH) e cardiomiopatia dilatada (CMD), e também foram implicadas na cardiomiopatia restritiva (CMR) e com hipertrabeculação do ventrículo esquerdo (HTVE). Esta revisão explora os mecanismos moleculares pelos quais as variantes do MYH7 levam a esses fenótipos diversos, com foco nas correlações genótipo-fenótipo que fundamentam as manifestações clínicas de cada condição. As variantes do MYH7 são principalmente do tipo missense concentradas no domínio da cabeça da miosina, afetando a função contrátil da proteína. Essas variantes levam a um amplo espectro de anormalidades cardíacas, desde o espessamento das paredes miocárdicas até a dilatação das câmaras cardíacas. A revisão também aborda as implicações mais amplas das mutações do MYH7, incluindo seu papel nas miopatias esqueléticas e possíveis associações com o câncer. Compreender os mecanismos patogênicos das variantes do MYH7 não apenas aumenta a precisão do diagnóstico, mas também embasa o desenvolvimento de terapias-alvo. À medida que a integração de conhecimentos genéticos na prática clínica continua a evoluir, o gene MYH7 permanece um ponto crucial para o avanço na gestão e no tratamento das cardiomiopatias, oferecendo aos pacientes esperança de melhores desfechos clínicos por meio da medicina de precisão.
Imagens
Visualizador da galeria de imagens em tela cheia
Os comentários são moderados pela equipe editorial antes da publicação. As discussões devem ser baseadas em evidências e utilizar linguagem científica. Conflitos de interesse devem ser declarados.