Zenia Brasil et al. Francisco Antonio H. Fonseca Marco Antonio Curiati Sandra Obikawa Kyosen … Vanessa Gonçalves Pereira Waleria Toledo Fonzar João Bosco Pesquero Francy Reis da Silva Patrício Marcelo Hideki Yamamoto Joyce Umbelino Yamamoto Vania D’Almeida Ana Maria Martins Maria Cristina Izar
Resumo
Fundamento
A deficiência da lipase ácida lisossômica (D-LAL) é uma doença autossômica recessiva rara, caracterizada pelo acúmulo maciço de ésteres de colesterol e triglicerídeos em vários órgãos, levando à hepatosplenomegalia, esteatose microvesicular, cirrose e morte prematura. O reconhecimento precoce é crucial para a realização da terapia de reposição enzimática em tempo hábil.
Objetivos
Rastrear a D-LAL em indivíduos com dislipidemias e/ou doença hepática em uma unidade clínica de dislipidemias.
Métodos
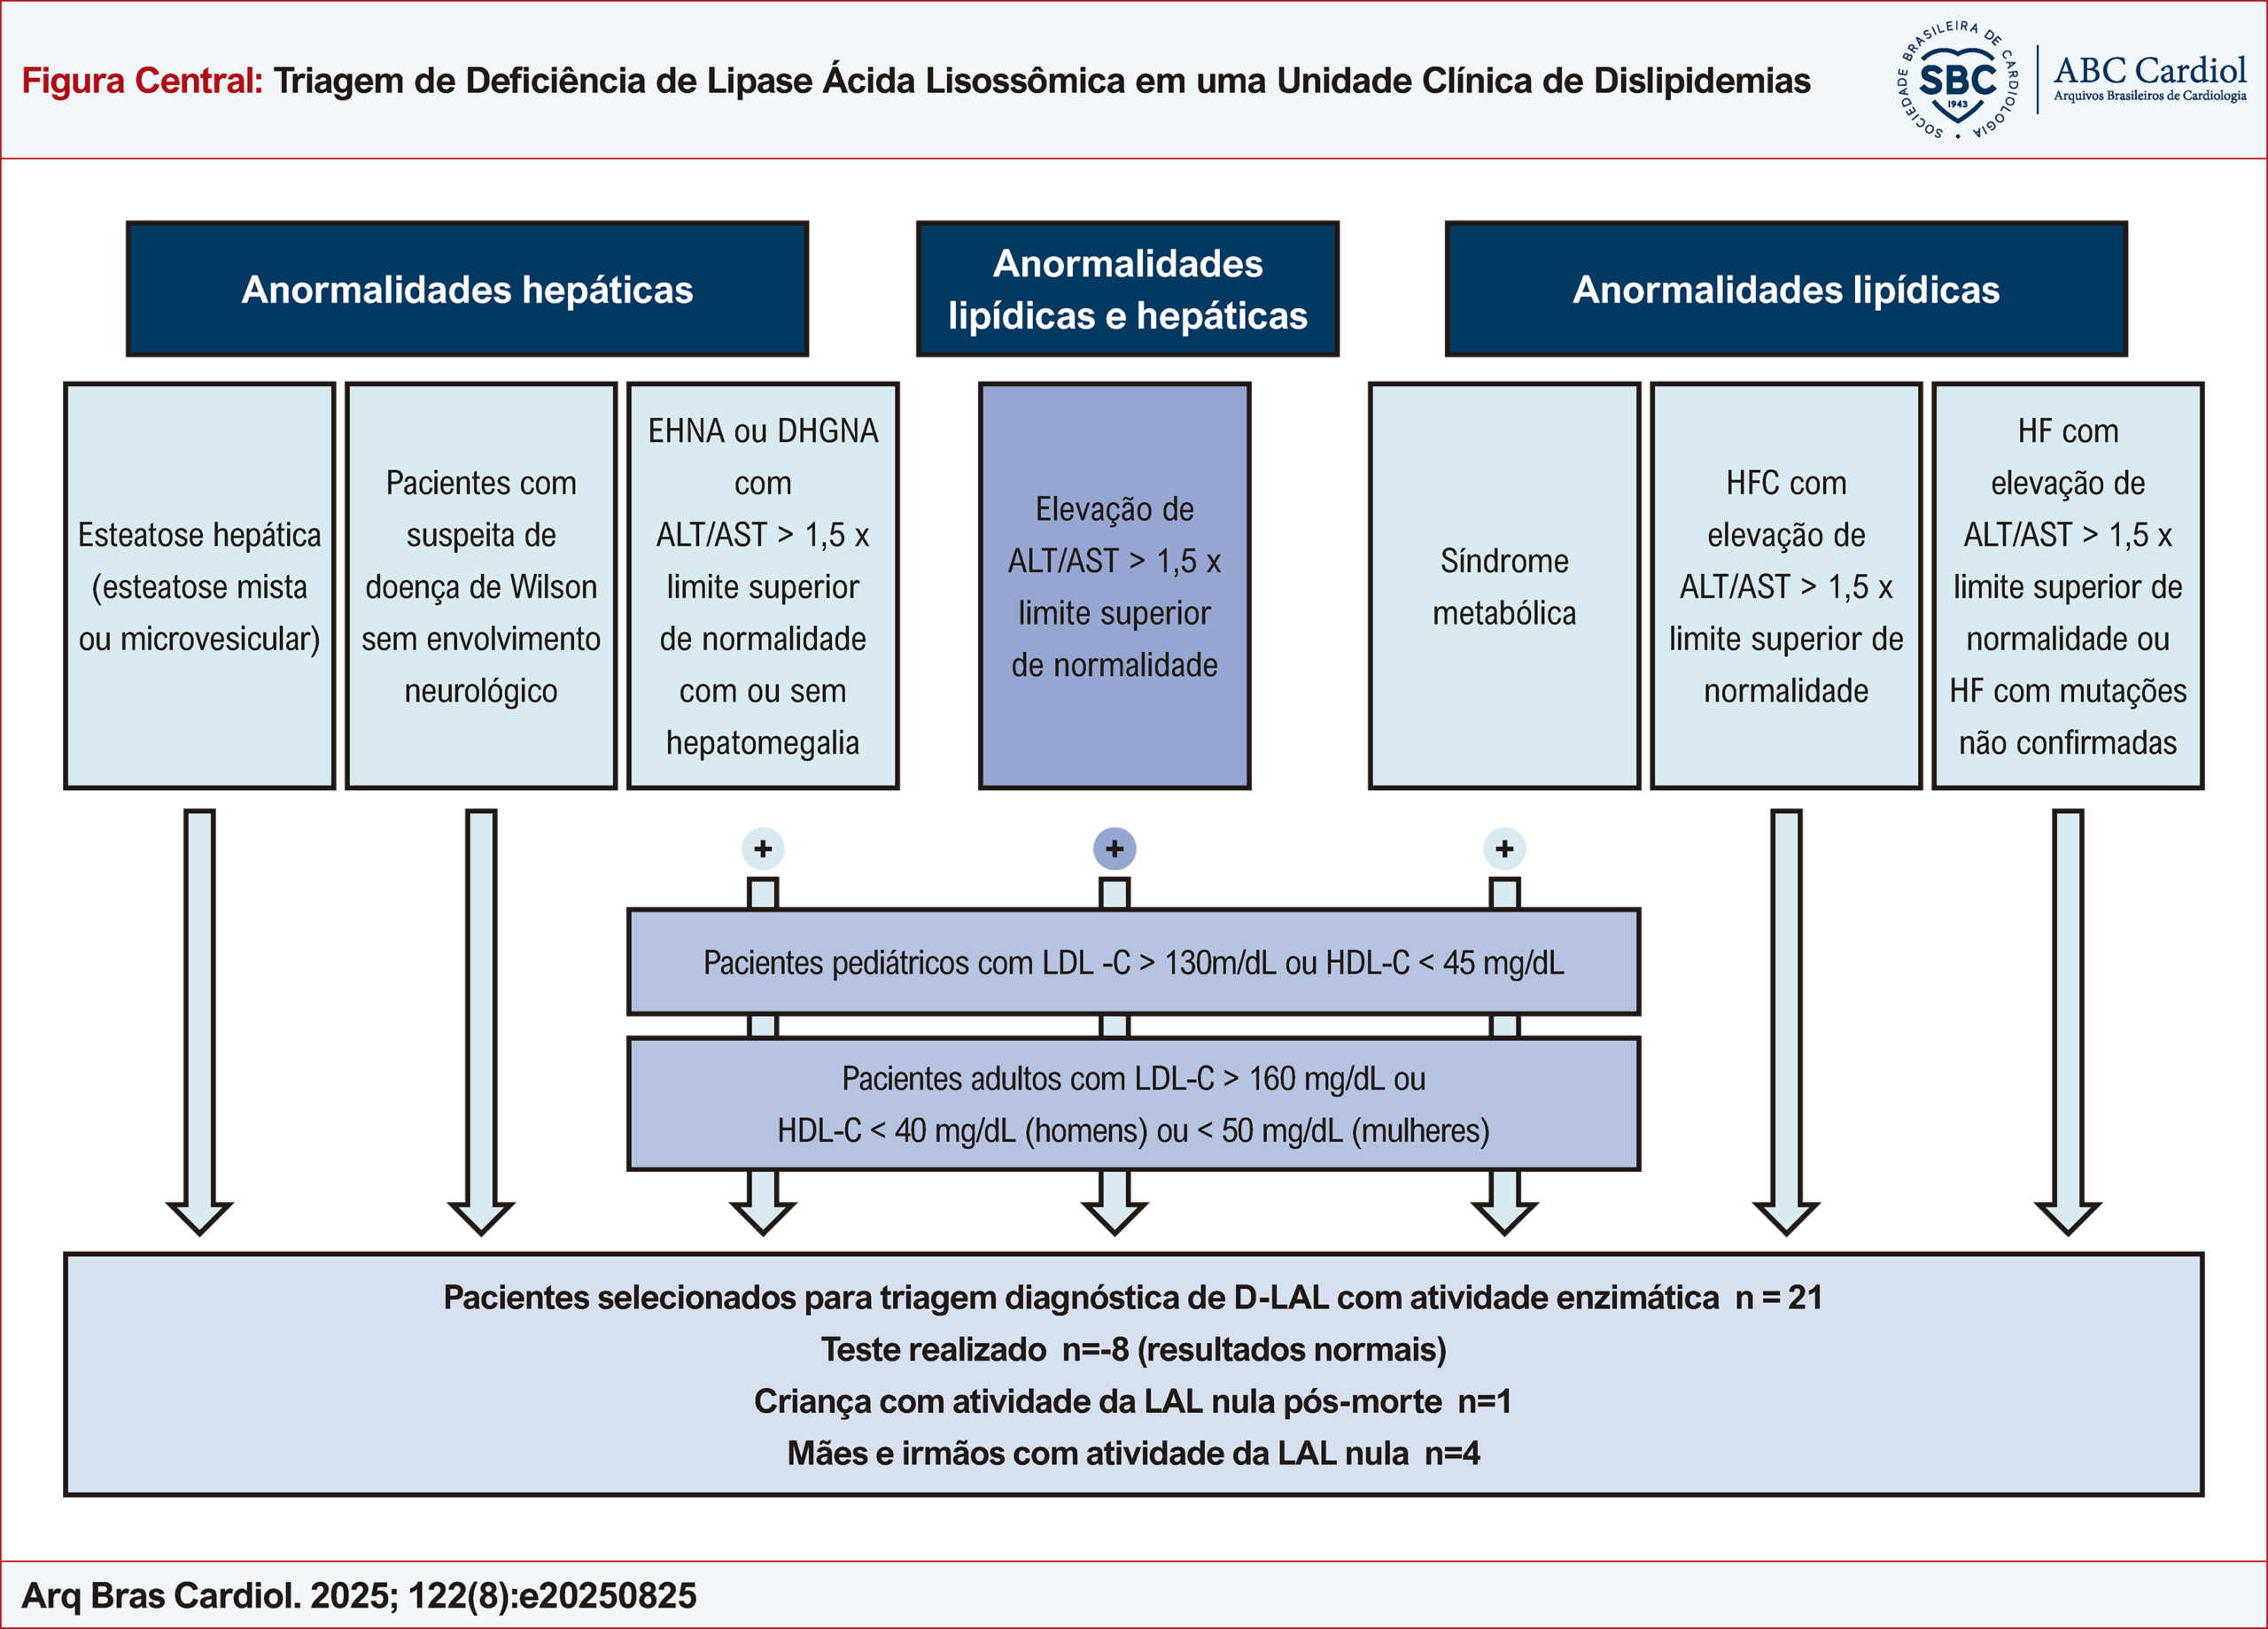
Avaliamos retrospectivamente registros de 2018 adultos e crianças utilizando um algoritmo de rastreamento que incluía elevação de ALT/AST >1,5x o limite superior da normalidade, LDL-C >160 mg/dL, HDL-C <40 mg/dL (homens) ou 130 mg/dL, HDL-C <45 mg/dL em crianças. Pacientes de alto risco para D-LAL foram selecionados para ensaio de atividade enzimática da LAL em amostras de sangue seco, utilizando o inibidor de LAL, Lalistat-2.
Resultados
Entre 2018 pacientes rastreados, 21 (0,92%) foram selecionados para avaliação da atividade de LAL, mas apenas oito apresentaram resultados normais no teste [atividade média de LAL 0,077 ± 0,03 nmol/punção/h (valor de referência >0,024 nmol/punção/h)]. Uma criança cuja mãe não realizou o teste teve atividade de LAL indetectável em exame post-mortem. Posteriormente, a mãe e três meio-irmãos tiveram a confirmação de D-LAL. O sequenciamento genético (NGS) do gene LIPA não identificou variantes patogênicas, o que não permite descartar alterações na região não codificante do gene analisado.
Conclusões
A identificação da D-LAL continua sendo um desafio, e um algoritmo baseado em critérios clínicos e laboratoriais pode auxiliar na seleção de pacientes para rastreamento da D-LAL. Dada a sua raridade e características comuns a outras dislipidemias genéticas, a D-LAL é, principalmente, um diagnóstico de exclusão, frequentemente considerado quando outras condições tenham sido descartadas.